临床儿科杂志 ›› 2026, Vol. 44 ›› Issue (5): 424-430.doi: 10.12372/jcp.2026.25e1598
黄海生1,2, 赵安琪2, 曾琴2, 王雨蒙2, 何伟2, 李明1,2( )
HUANG Haisheng1,2, ZHAO Anqi2, ZENG Qin2, WANG Yumeng2, HE Wei2, LI Ming1,2()
摘要:
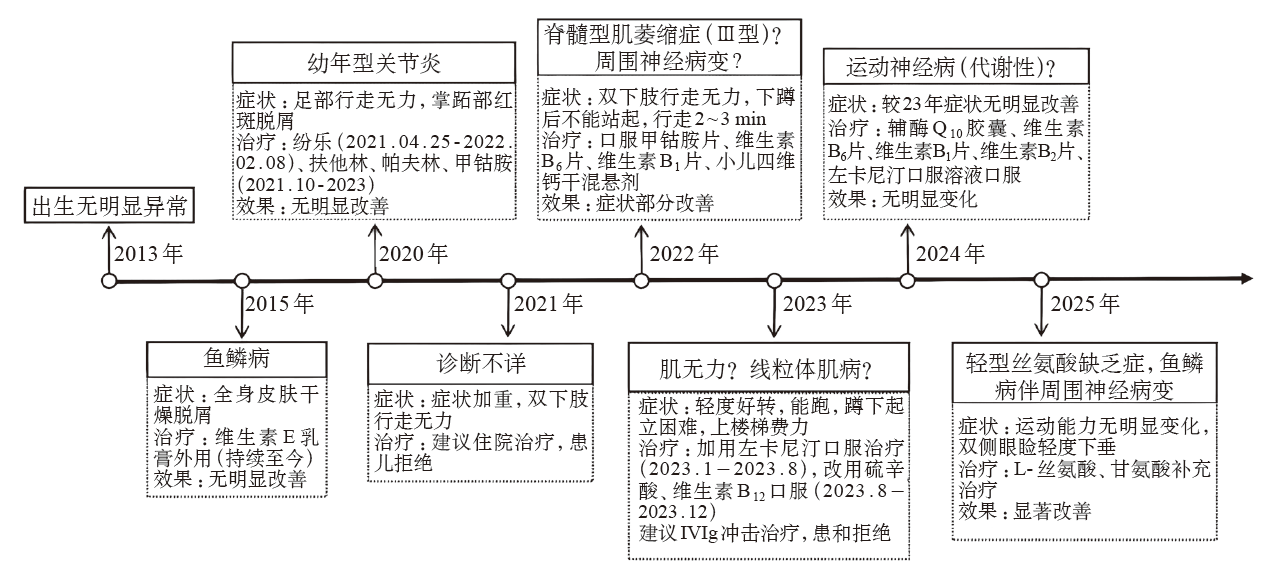
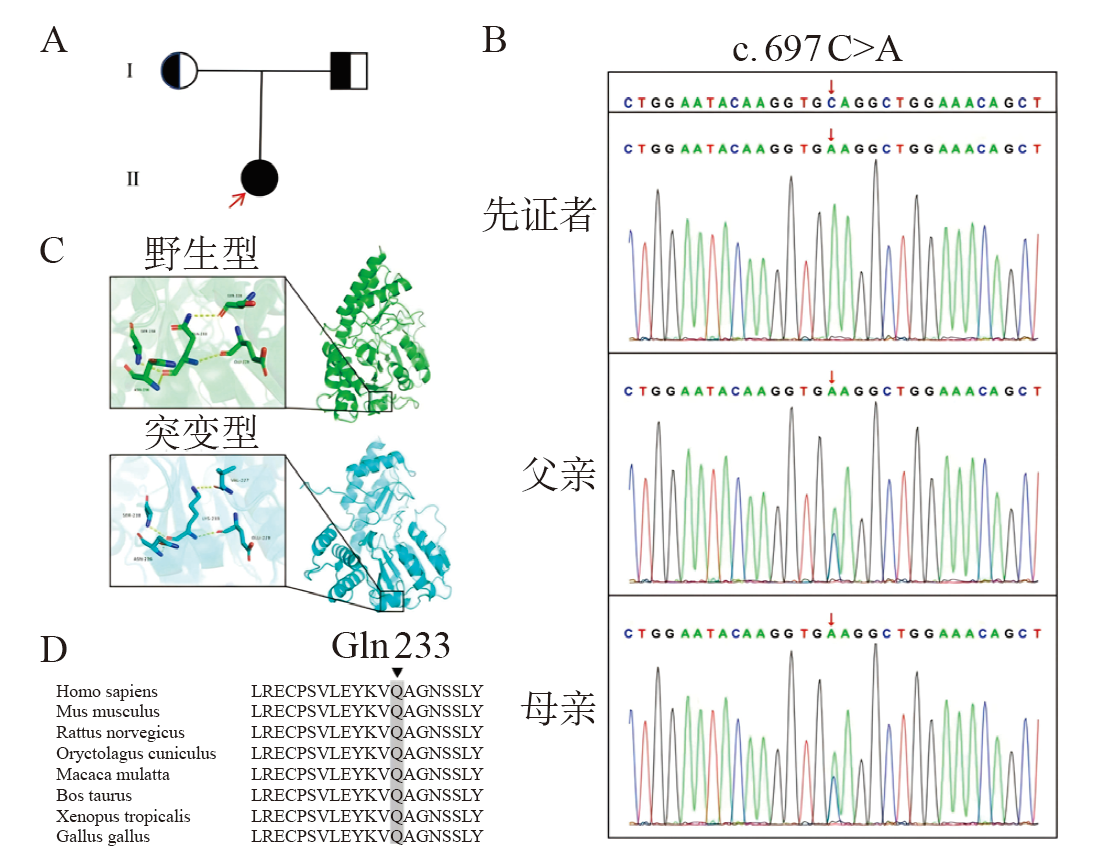
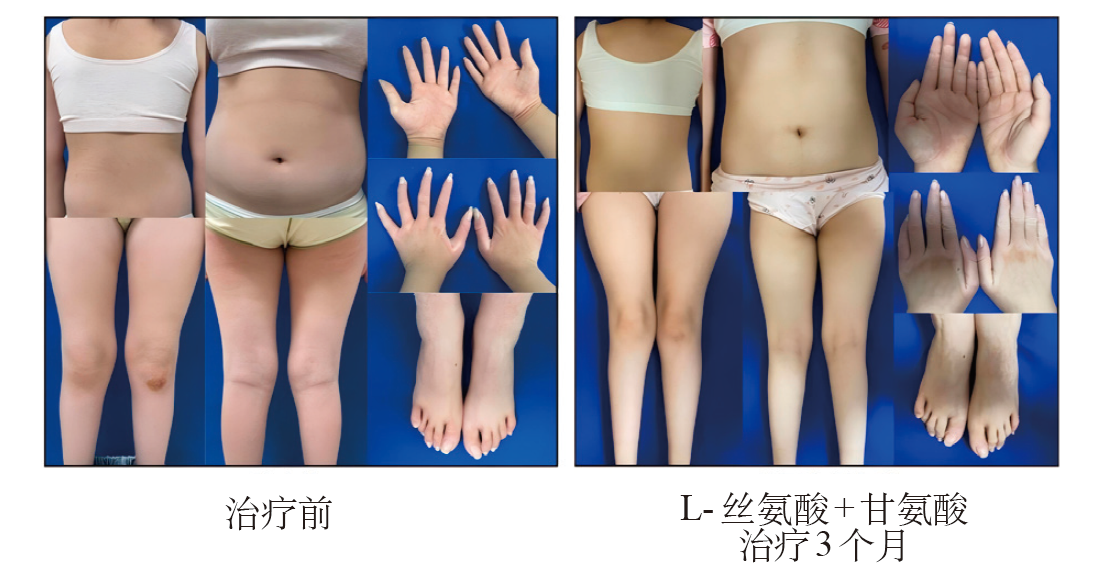
目的 探讨PSAT1基因变异丝氨酸缺乏症的临床分型、遗传学基础及诊疗策略,提升临床对该病的识别能力。方法 回顾性收集1例以鱼鳞病合并周围神经病为表现的患儿临床资料,通过家系全外显子组测序、Sanger验证及蛋白质结构预测研究其遗传学病理机制,并随访其治疗结果。系统检索数据进行文献复习,总结其临床表型、基因变异特征、治疗反应及预后特点。结果 患儿女,12岁,2岁起出现全身皮肤干燥脱屑,7岁起进行性双下肢无力、足下垂,伴水平眼震。既往检查示血浆丝氨酸水平正常(233.29μmol/L、319.19μmol/L),家系全外显子组测序检出PSAT1基因新纯合变异c.697C>A(p.Q233K),ACMG评级为意义未明变异,Sanger验证显示父母均为携带者。予以患者口服L-丝氨酸(300 mg·kg-1·d-1)和甘氨酸(200 mg·kg-1·d-1)补充治疗,1周后皮肤干燥脱屑明显好转,13周后行走步态显著改善,可自主下蹲站起。文献复习共纳入5例轻型丝氨酸缺乏症,结合本例共6例,均为PSAT1基因变异。结论 丝氨酸缺乏症表型谱广泛,轻型以儿童期鱼鳞病合并青少年期周围神经病为核心表现,因血浆丝氨酸水平多正常或轻度降低极易漏诊。早期诊断与及时补充L-丝氨酸对改善预后至关重要,可避免不可逆神经损伤。对原因不明的鱼鳞病伴周围神经病变患者,应尽早行基因检测以明确诊断。
中图分类号:
 沪公网安备 31011002000392号